segunda-feira, 29 de setembro de 2014

Poliomiosite e Dermatomiosite


A polimiosite é uma doença crônica do tecido conjuntivo caracterizada por inflamação com dor e degenerescência dos músculos; a dermatomiosite é semelhante à polimiosite, mas é acompanhada de inflamação da pele.
Estas doenças evoluem até uma incapacidade muscular, fraqueza e deterioração. A debilidade manifesta-se tipicamente nos ombros e nas ancas, mas pode afetar simetricamente os músculos de todo o corpo.
A polimiosite e a dermatomiosite manifestam-se quase sempre em adultos entre os 40 e os 60 anos, ou em crianças dos 5 aos 15 anos de idade. As mulheres têm o dobro de probabilidades dos homens de contrair estas doenças. Nos adultos, estas doenças podem aparecer de forma isolada ou fazer parte de outros problemas do tecido conjuntivo, como a doença mista do tecido conjuntivo.
A causa é desconhecida, embora seja possível que os vírus ou certas reações auto-imunes desempenhem um papel importante no desenvolvimento deste processo. O cancro também pode desencadear estas doenças (uma reação auto-imune contra o cancro pode também afetar uma substância componente dos músculos). Cerca de 15 % dos homens com mais de 50 anos que sofrem de polimiosite também tem cancro; em contrapartida, as mulheres que têm polimiosite são um pouco menos propensas ao cancro.
Sintomas 
Os sintomas da polimiosite são semelhantes em todas as idades, mas a doença, em geral, desenvolve-se de maneira mais abrupta nas crianças do que nos adultos. Os sintomas, que podem começar durante ou imediatamente depois de uma infecção, incluem fraqueza muscular (particularmente nos braços, ancas e coxas), dor articular e muscular, fenómeno de Raynaud, erupção cutânea, dificuldade na deglutição, febre, cansaço e perda de peso.
A fraqueza muscular pode começar lentamente ou de maneira repentina e piorar ao longo de algumas semanas ou meses. Dado que os músculos próximos do centro do corpo são os mais afetados, tarefas como levantar os braços acima dos ombros, subir escadas e levantar-se de uma cadeira podem ser difíceis. Se os músculos do pescoço forem afetados, será quase impossível levantar a cabeça da almofada. A fraqueza nos ombros ou nas ancas pode confinar a pessoa a uma cadeira de rodas ou à cama. Os músculos lesados na parte superior do esófago causarão dificuldade para a deglutição dos alimentos e para a regurgitação dos mesmos. Contudo, os músculos das mãos, dos pés e da cara não são afetados.
Aparecem dores e inflamação das articulações em quase um terço das pessoas afetadas. A dor e o inchaço tendem a ser ligeiros. O fenômeno de Raynaud manifesta-se com muita frequência nas pessoas que sofrem de polimiosite juntamente com outras doenças do tecido conjuntivo.
A polimiosite não afeta, em geral, orgãos internos, excepto a garganta e o esófago. Contudo, pode afetar os pulmões, causando falta de ar e tosse. Também podem aparecer úlceras do estômago ou do intestino, que podem causar fezes sanguinolentas ou negras, com mais frequência em crianças que em adultos.
Na dermatomiosite, as erupções cutâneas tendem a aparecer ao mesmo tempo que os períodos de debilidade motora e outros sintomas. Pode aparecer na cara uma erupção cutânea de cor vermelho-escura (eritema heliotrópico), assim como um inchaço de cor vermelho-púrpura à volta dos olhos. Outro tipo de erupção cutânea, que pode ser escamosa, lisa ou em relevo, pode aparecer em qualquer parte do corpo, embora seja mais frequente nos nós dos dedos. A base das unhas pode ficar avermelhada. Quando as erupções cutâneas se desvanecem, pode-se manifestar uma pigmentação pardacenta, cicatrizes, ou manchas pálidas por despigmentação da pele.
Diagnóstico
Há certos critérios que são utilizados para estabelecer o diagnóstico: fraqueza muscular nos ombros ou nas ancas, erupção cutânea característica, aumento dos valores de certos enzimas musculares no sangue, alterações características no tecido examinado ao microscópio e anomalias na atividade elétrica dos músculos, o que se mede com um instrumento chamado eletromiógrafo. Podem ser necessárias análises especiais sobre amostras do tecido muscular para afastar outras alterações que afetam os músculos.
Os exames laboratoriais são úteis, mas não podem identificar a polimiosite ou a dermatomiosite de forma específica. Os valores de certos enzimas musculares no sangue (como a creatinoquinase) são, com frequência, superiores ao normal, indicando uma lesão muscular. Estes enzimas medem-se periodicamente em amostras de sangue para controlar a doença. Em geral, esses valores voltam à normalidade (ou quase) com um tratamento eficaz. Podem ser necessários um exame físico e outros adicionais para determinar a possível presença de um cancro.
Tratamento e Prognóstico
 Restrição das atividades é útil na maior parte dos casos de inflamação muito intensa. Em geral, um corticosteróide (habitualmente prednisona) administrado por via oral em doses elevadas restabelece lentamente a força, alivia a dor e o edema, controlando desse modo a doença. Ao cabo de 4 a 6 semanas diminui-se a dose de forma gradual, quando os valores no sangue dos enzimas musculares voltarem aos números normais e se restabelecer a força muscular. A maioria dos adultos deve continuar com uma dose baixa de prednisona durante muitos anos, ou inclusive indefinidamente para evitar uma recidiva. No caso das crianças, o tratamento pode ser interrompido um ano depois sem que reapareçam os sintomas. Por vezes, a prednisona piora a doença ou então não surte qualquer efeito. Nestes casos administram-se medicamentos imunossupressores em lugar da prednisona ou além desta. Quando estes medicamentos são ineficazes, deve-se administrar gamaglobulina por via endovenosa (substância que contém grandes quantidades de diversos anticorpos).
Quando a polimiosite está associada com um cancro, em geral não responde bem à prednisona. Contudo, o estado do paciente melhora se o cancro for tratado com sucesso.
Por outro lado, existe risco de morte para os adultos com doença grave e progressiva, dificuldade na deglutição, desnutrição, pneumonia ou insuficiência respiratória.

Síndrome de Marfan


A síndrome de Marfan é uma condição na qual os tecidos conectivos do corpo são anormais. Tecidos conectivos ajudam a dar suporte a todas as partes do corpo. Eles também ajudam a controlar como o corpo cresce e se desenvolve.
A síndrome de Marfan mais freqüentemente afeta os tecidos conectivos do coração e vasos sanguíneos, olhos, ossos, pulmões, e cobertura do cordão espinhal. Uma vez que a condição afeta muitas partes do corpo, ela pode causar várias complicações. Algumas vezes as complicações podem representar risco de vida.


Causas 

A síndrome de Marfan é uma desordem genética. Uma mutação no gene que controla como o corpo fabrica fibrilina causa a síndrome. A fibrilina é uma proteína que tem papel principal nos tecidos conectivos do corpo.

A maioria das pessoas com síndrome de Marfan a herdou dos pais. Se você tem síndrome de Marfan, possui 50% de chances de passar o gene alterado para cada um de seus filhos.


Sinais e sintomas e complicações da síndrome de Marfan

Freqüentemente essa doença afeta os ossos maiores do corpo. Isso pode ocasionar sinais ou traços como:
* Uma composição alta e magra.
* Longos braços, pernas e dedos.
* Articulações flexíveis.
* Peito afundado.
* Dentição apinhada.

A complicação mais séria da síndrome de Marfan envolve os vasos sanguíneos e coração. Síndrome de Marfan pode afetar a aorta, o principal vaso sanguíneo que supre sangue rico em oxigênio ao corpo. Na síndrome de Marfan a aorta pode distender e crescer fraca. Essa condição é chamada dilatação da aorta ou aneurisma da aorta.

Se a aorta dilatar e crescer fraca, pode romper ou estourar e ocasionar sangramento. Isso é muito sério e pode causar problemas cardíacos graves ou até a morte.

A síndrome de Marfan também pode causar muitos problemas nos olhos, como deslocamento das lentes, glaucoma e catarata.


Diagnóstico

Pode ser de diagnóstico difícil, isso porque seus sinais ou traços são similares aos de outras desordens dos tecidos conectivos. Caso o paciente seja diagnosticado com síndrome de Marfan, todos seus parentes de primeiro grau (pais, irmãos e filhos) também devem ser testados para essa desordem. Isso porque, mesmo em familiares, os traços da síndrome de Marfan podem variar.

Tratamentos para a síndrome 

A síndrome de Marfan não tem cura, mas tratamentos podem ajudar a retardar ou prevenir complicações. Os tratamentos incluem medicamentos, cirurgia e outras terapias. Limitar certas atividades, ou mudar a forma como são realizadas, pode reduzir os riscos para aorta, olhos e articulações.

O tipo de tratamento depende de como a síndrome está afetando o corpo do paciente. Avanços feitos no diagnóstico e tratamento precoce da síndrome de Marfan tornaram possível para pessoas com essa condição viver mais e com mais qualidade.

Lúpus Eritematoso Sistêmico


Lúpus é uma doença inflamatória autoimune, desencadeada por um desequilíbrio no sistema imunológico, exatamente aquele que deveria proteger a pessoa contra o ataque de agentes patogênicos. Lúpus pode manifestar-se sob a forma cutânea (atinge apenas a pele) ou ser generalizado. Neste caso, atinge qualquer tecido do corpo e recebe o nome de lúpus eritematoso sistêmico (LES).
Estudos recentes mostram que fatores genéticos e ambientais estão envolvidos no aparecimento das crises lúpicas. Entre as causas externas, destacam-se a exposição ao sol, o uso de certos medicamentos, alguns vírus e bactérias e o hormônio estrógeno, o que pode justificar o fato de a doença acometer mais as mulheres em idade fértil do que os homens.
Sintomas
Os sintomas dependem basicamente do órgão afetado. Os mais frequentes são: febre, manchas na pele, vermelhidão no nariz e nas faces em forma de asa de borboleta, fotossensibilidade, feridinhas recorrentes na boca e no nariz, dores articulares, fadiga, falta de ar, taquicardia, tosse seca, dor de cabeça, convulsões, anemia, problemas hematológicos, renais, cardíacos e pulmonares.
Portadoras de lúpus eritematoso sistêmico podem ter dificuldade para engravidar e levar a gestação adiante. No entanto, a gravidez é possível, desde que sejam respeitadas algumas medidas terapêuticas e mantido o acompanhamento médico permanente.
Diagnóstico
“American College of Rheumatology” estabeleceu onze critérios para o diagnóstico do lúpus. A manifestação simultânea de pelo menos quatro deles caracteriza a doença:
* Pequenas feridas recorrentes na boca e no nariz;
* Manchas na pele, especialmente quando exposta ao sol;
* Lesão avermelhada e descamativa com o formato de asa de borboleta, que surge nas laterais do nariz e prolonga-se horizontalmente pelas faces;
* Fotossensibilidade;
* Artrite – dor articular assimétrica e itinerante, especialmente nos membros superiores e inferiores;
* Lesão renal, que evolui rapidamente para insuficiência renal progressiva;
* Lesão cerebral – convulsão (muitas vezes atribuída a outra doença neurológica), ansiedade, psicose e depressão;
* Serosite – inflamação da membrana que recobre externamente os pulmões (pleura) e o coração (pericárdio);
Tratamento
Existem recursos terapêuticos que ajudam a controlar as crises e a evolução da doença.
Os corticóides modernos apresentam menos efeitos colaterais e a
ciclofosfomida, imunossupressor usado nos transplantes, tem-se mostrado eficaz para controlar a formação dos complexos imunes.
Outra conquista importante é a plasmaferese utilizada para eliminar os complexos imunes circulantes e regredir as lesões renais e cerebrais.
Recomendações
* Pacientes com lúpus devem evitar a exposição ao sol e usar protetores solares o dia todo;
* Os anticoncepcionais são contra-indicados, porque o aumento dos níveis de estrógeno pode desencadear surtos da doença;
* Portadoras da doença que desejam engravidar devem seguir rigorosamente a orientação medica e dar preferência aos períodos de remissão das crises;
* O consumo de álcool, cigarro e outras drogas é absolutamente contra-indicado;
* Respeitadas as limitações que possam ocorrer durante as crises, a atividade física deve ser mantida com regularidade.

Síndrome de Sjögren


A Síndrome de Sjögren é uma doença auto-imune descrita pela primeira vez em 1933 pelo oftalmologista sueco Henrik Sjögren. Nesta síndrome o sistema imunológico do corpo tem como alvo principal às glândulas produtoras de muco (fluidos) destacando-se as glândulas salivares e lacrimais. Este ataque promove uma reação inflamatória que causa destruição dos tecidos ou prejudica seu funcionamento adequado. No Brasil não se dispõe de uma base de dados confiável sobre o exato número de portadores da Síndrome de Sjögren, porém esta Síndrome é uma das mais prevalentes desordens auto-imune que acomete de 2 a 4 milhões de americanos.

A idade média inicial é após os 40 anos, sendo que nove entre dez pacientes são mulheres.

Entretanto, a Síndrome de Sjögren pode ocorrer em todas as faixas etárias e em ambos os sexos.
Causas
A causa ou causas específicas da Síndrome de Sjögren não são conhecidas, mas múltiplos fatores provavelmente estão envolvidos, dentre os quais os genéticos, viróticos, hormonais ou suas interações.
Algumas vezes há casos desta síndrome na família, porém é mais comum encontramos históricos de outras doenças auto-imunes , como: lúpus eritematoso sistêmico, tireoidite de Hashimoto, diabetes juvenil, artrite reumatoide, etc.
Lembramos que são muitas as causas da secura bucal, porém nesta síndrome iremos observar que a secura bucal estará acompanhada de secura ocular causando a xerostomia e a xeroftalmia – este quadro caracteriza a Síndrome de Sjögen primária. Quando vier acompanhada de distúrbios do tecido conjuntivo será denominada de Síndrome de Sjögen secundária. Ou seja, quando a Síndrome de Sjögren ocorre de forma isolada, sem a presença de outra doença de tecido conjuntivo, é chamada de Sjögren Primária. Quando os sintomas de Sjögren são acompanhados de uma doença do tecido conjuntivo como artrite reumatoide, lúpus ou esclerodermia, caracteriza Sjögren Secundária.
O termo secundária não implica que a primária é mais importante que a secundária. Aproximadamente metade das pessoas acometida pela Síndrome de Sjögren apresenta a forma primária e a outra metade a forma secundária.
Indivíduos com Síndrome de Sjögren Primária têm problemas mais sérios de secura nos olhos e boca. E o aumento das glândulas ao redor da face, mandíbulas e pescoço pode ser mais freqüente. Entretanto, embora não seja comum, outras glândulas do corpo podem ser comprometidas, como por exemplo: as glândulas do trato respiratório e da vagina causando infecções pulmonares e dores durante as relações sexuais.
Sinais e Sintomas
  • olhos secos; 
  • Coceira;
  • Sensação de que algo está a arranhar o olho;
  • Secura da boca;
  • Dificuldade em engolir;
  • Sensação de queimadura na boca e aparecimento de feridas;
  • Perda do paladar;
  • Rouquidão;
  • Dores nas articulações;
  • Coceira e descamação da pele;
Diagnóstico

É realizado através da análise dos sintomas presentes nos indivíduos, exames laboratoriais como exame de sangue ou biópsia das glândulas para analise das células. 

Artrite Reumatoide


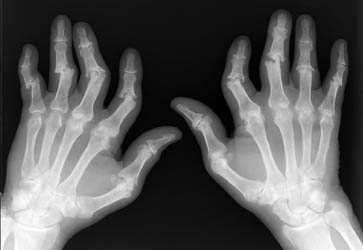
Artrite reumatoide é uma doença inflamatória crônica, autoimune, que afeta as membranas sinoviais (fina camada de tecido conjuntivo) de múltiplas articulações (mãos, punhos, cotovelos, joelhos, tornozelos, pés, ombros, coluna cervical) e órgãos internos, como pulmões, coração e rins, dos indivíduos geneticamente predispostos. A progressão do quadro está associada a deformidades e alterações das articulações, que podem comprometer os movimentos.
Não se conhecem as causas da doença, que afeta duas vezes mais as mulheres do que os homens entre 50 e 70 anos, mas pode manifestar-se em ambos os sexos e em qualquer idade. A forma juvenil tem início antes dos 16 anos, acomete número menor de articulações e provoca menos alterações no exame de sangue.
Sintomas
No início, os sintomas podem ser insidiosos e comuns a outras enfermidades ou ocorrer abrupta e simultaneamente. Os mais comuns são rigidez matinal que regride durante o dia, mal-estar, diminuição do apetite, perda de peso, cansaço, febre baixa, inchaço nas juntas das mãos, punhos, joelhos e pés, que se deformam com a evolução da doença.
Como se diagnostica a artrite reumatoide?
De um modo geral, quando o paciente estiver cursando com inflamação das juntas mencionadas anteriormente (principalmente das mãos), em ambos os lados do corpo (lado direito e lado esquerdo), levando enrijecimento das juntas por mais de uma hora, por mais de 6 semanas, sugerem estar diante da artrite reumatoide. A presença de exame de sangue evidenciando fator reumatoide ou anticorpo anti-peptídeos citrulinados cíclicos ou pela presença de alterações radiológicas encontradas em mãos (áreas de destruições ósseas, por exemplo) contribuem para o raciocínio clínico.
 
Quais as complicações da doença?
Se não tratada, a doença pode ser responsável por uma diminuição da expectativa de vida em torno de 10 a 15 anos. Além disto, pode evoluir com perda da mobilidade ou até mesmo deformidade das juntas, de um modo irreversível.
Tratamento
Quanto mais cedo for diagnosticada a doença e iniciado o tratamento, melhor será o prognóstico. Embora ainda não se conheçam os recursos para a cura definitiva, é possível obter a remissão dos sintomas, preservar a capacidade funcional e evitar a progressão das deformidades.
Repouso só deve ser indicado em quadros muito dolorosos e por pouco tempo. Atividade física e fisioterapia são importantes para controlar o comprometimento das articulações e a perda da mobilidade.
O tratamento medicamentoso inclui analgésicos, anti-inflamatórios não esteroides (AINE), corticoides e drogas imunossupressoras, como o metrotrexato e a ciclosporina. Alguns medicamentos mais recentes, desenvolvidos através de tecnologias baseadas na biologia molecular, trazem novas possibilidades terapêuticas.
Em torno de 75% dos pacientes apresentam melhora do quadro quando são tratados com baixas doses de medicações durante o primeiro ano, no entanto, pelo menos 10% dos pacientes apresentam pouca resposta, sofrendo incapacitação pela doença. 
A cirurgia e a colocação de próteses articulares podem representar uma opção de tratamento, nos estágios avançados da doença.
Recomendações
* Não tenha medo: artrite reumatoide não é doença contagiosa nem hereditária;
* Lembre que a artrite reumatoide sem tratamento pode ter como consequência a total incapacidade de movimentar-se;
* Não se automedique nem atribua ao envelhecimento sinais que possam ser indicativos da artrite reumatoide. Procure assistência médica.